



 人民網+
 中國共產黨新聞網
 領導留言板
 強國論壇
 人民視頻
中國科大附一院:兄弟倆同患罕見病 肝移植幫他們重獲新生
 訂閱已訂閱已收藏
 收藏
 小字號
一對兄弟,患有同一種罕見病,同樣走到肝功能衰竭的絕境,在中國科大附一院(安徽省立醫院)劉連新教授帶領下,肝移植科主任張樹庚教授團隊全力救治,先后為兩人成功開展了肝移植手術,幫助他們擺脫了死神陰影。
來自安徽的王先生兄弟二人,不幸都患上了肝豆狀核變性。這是一種罕見的常染色體隱性遺傳的銅代謝障礙性疾病,患者的身體無法正常排出多余的銅,導致銅離子在肝臟、大腦、腎臟等器官中不斷沉積,像水垢一樣“腐蝕”臟器功能。
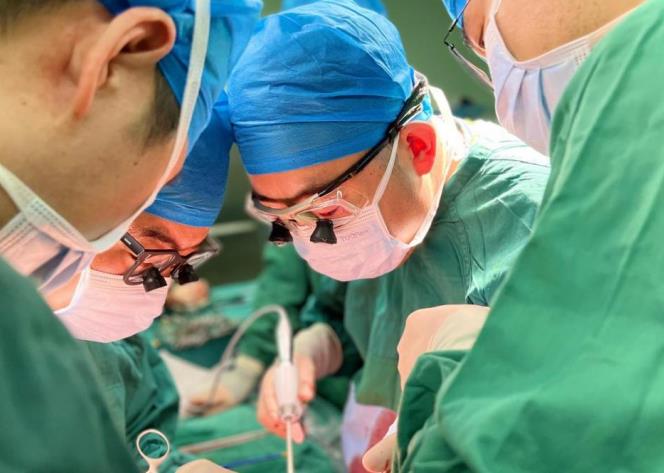
手術中。
隨著病情惡化,兄弟倆先后發展到肝功能失代償期,肝臟正常代謝、解毒、合成功能嚴重受損,出現了黃疸、腹水、肝功能衰竭等危重症狀。常規藥物已經無法逆轉病情,肝移植成了唯一的生路。
3年前,王先生的弟弟在該院成功接受了肝移植。看著弟弟順利恢復,一天天精神煥發,重新回到了工作和生活中,王先生備受鼓舞。在弟弟的支持下,近期,他也在該院肝移植團隊的精心救治下,順利完成手術。目前他恢復良好,各項指標趨於正常,順利出院。肝移植團隊用硬核技術和暖心照護為這個罕見病患者家庭點亮了生命曙光。
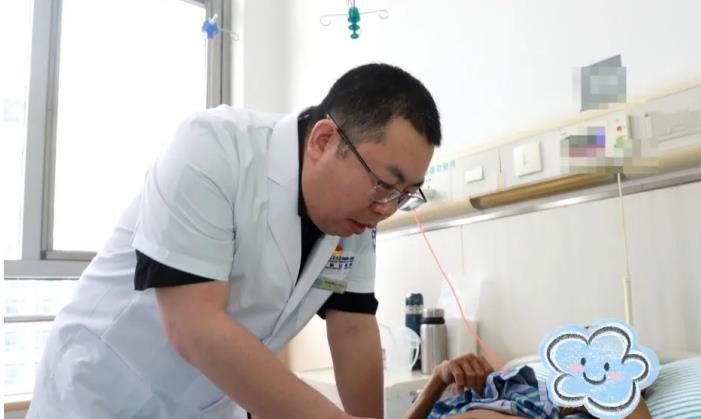
術后檢查。
追根溯源:基因缺陷讓“銅轉運管家”罷工
肝豆狀核變性的致病原因,是人體13號染色體上的ATP7B基因發生突變。這個基因負責編碼一種“銅轉運蛋白”,相當於身體裡的“銅轉運管家”。一旦管家罷工,多余的銅排不出去,就會在全身到處沉積。銅元素長期異常蓄積,會持續侵蝕器官組織,逐步造成多系統、不可逆損傷。
肝臟:肝硬化、肝功能衰竭﹔大腦:肢體震顫、說話不清、精神異常﹔眼角膜:出現特征性的“K-F環”﹔腎臟:腎功能損害。
因為很多人不了解這個病,加上症狀多樣,不少患者錯過了最佳治療時機,直到肝衰竭才被發現。
打破誤區:罕見病≠不治之症
肝豆狀核變性並不是“不治之症”。
早期患者:臟器尚未出現不可逆損傷,通過規范的驅銅治療、嚴格的飲食管控,能夠有效清除體內多余銅元素,阻斷病情進展。
晚期患者:一旦發展到肝臟功能嚴重失代償,出現急性肝衰竭、嚴重肝硬化、頑固性腹水等,常規驅銅藥物已無法逆轉肝臟器質性病變,此時及時開展肝移植手術,可以從根源上重建人體正常的銅代謝功能,解決排銅障礙,快速逆轉病情,挽救晚期重症患者生命,提升遠期生存率與生活質量。
一旦錯失肝移植最佳時機,患者極易因肝衰竭、多器官衰竭危及生命。
科學防控:早篩+規范治療+長期管理
強化早期篩查。對於5—35歲出現不明原因肝功能異常、肢體震顫、性格突變、學習能力驟降的人群,以及有家族遺傳史的家庭,需及時開展銅代謝篩查、基因檢測,實現早發現、早確診。
堅持規范治療。確診患者需在醫生指導下長期規律服用驅銅藥物,定期復查銅藍蛋白、肝功能、神經系統指標,根據病情調整治療方案,切勿擅自停藥、減藥。
同時嚴格管控飲食,禁食堅果、巧克力、動物內臟、貝類等高銅食物,日常選用低銅食材,減少銅元素攝入。
對於已出現肝功能失代償、急性肝衰竭、難治性肝硬化的重症患者,需盡早評估肝移植指征,及時開展手術干預,這是救治晚期肝豆狀核變性患者的核心方案,也是挽救重症患者的關鍵手段。
完善全周期健康管理。患者需要長期隨訪,同時做好心理疏導,緩解疾病帶來的心理壓力。對於家族攜帶者,可以通過婚前、孕前基因篩查,提前規避遺傳風險,阻斷家族遺傳鏈條。
目前,肝豆狀核變性已納入我國罕見病保障體系,診療方案也日趨完善,希望大家多了解罕見病知識,給予患者更多理解與包容,讓罕見病患者不再無助。(齊燦 方雯/文 汪志豪 齊燦/圖)
分享讓更多人看到 
 人民日報
 人民網+
 手機人民網
 領導留言板
 人民視頻
 人民智作
人民日報社概況 | 關於人民網 | 報社招聘 | 招聘英才 | 廣告服務 | 合作加盟 | 供稿服務 | 數據服務 | 網站聲明 | 網站律師 | 信息保護 | 聯系我們
人民日報違法和不良信息舉報電話:010-65363263 舉報郵箱:jubao@people.cn
人民網服務郵箱:kf@people.cn 違法和不良信息舉報電話:010-65363636 舉報郵箱:rmwjubao@people.cn
互聯網新聞信息服務許可証10120170001 | 增值電信業務經營許可証B1-20060139 | 廣播電視節目制作經營許可証(廣媒)字第172號
信息網絡傳播視聽節目許可証0104065 | 網絡文化經營許可証 京網文[2020]5494-1075號 | 網絡出版服務許可証(京)字121號 | 京ICP証000006號 | 京公網安備11000002000008號
人 民 網 股 份 有 限 公 司 版 權 所 有 ,未 經 書 面 授 權 禁 止 使 用
Copyright © 1997-2026 by www.people.com.cn. all rights reserved

-
評論

-
關注
微信微博快手
 第一時間為您推送權威資訊
 報道全球 傳播中國
 關注人民網,傳播正能量
